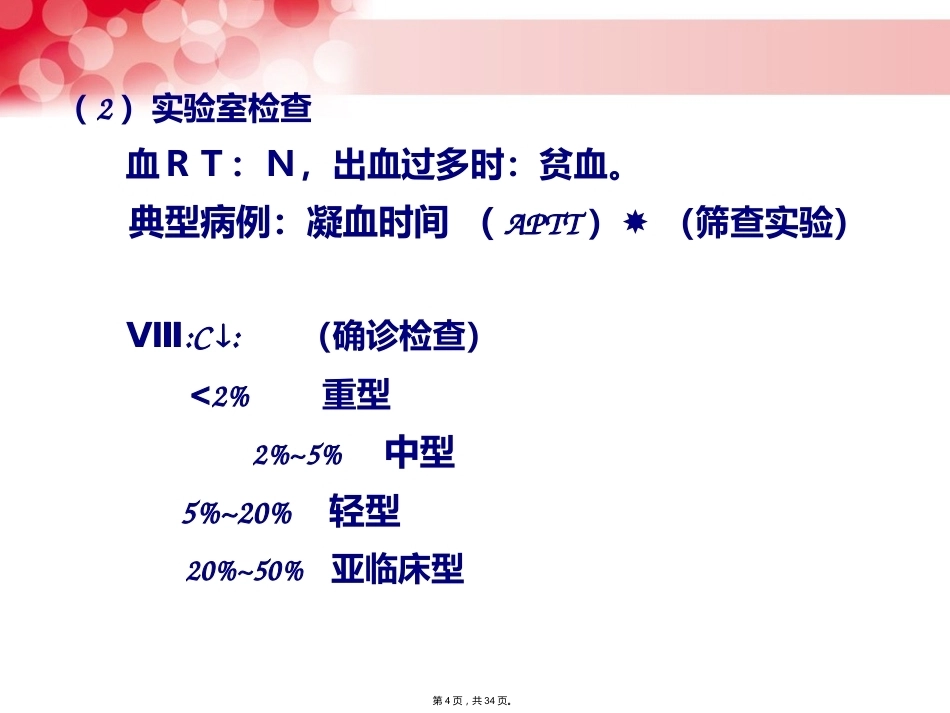
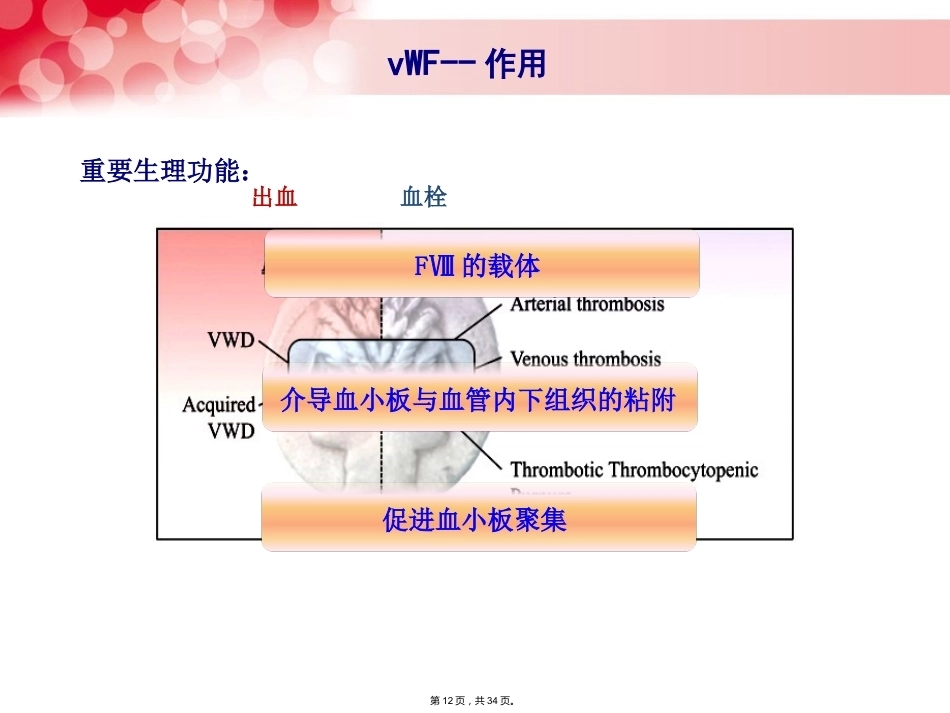
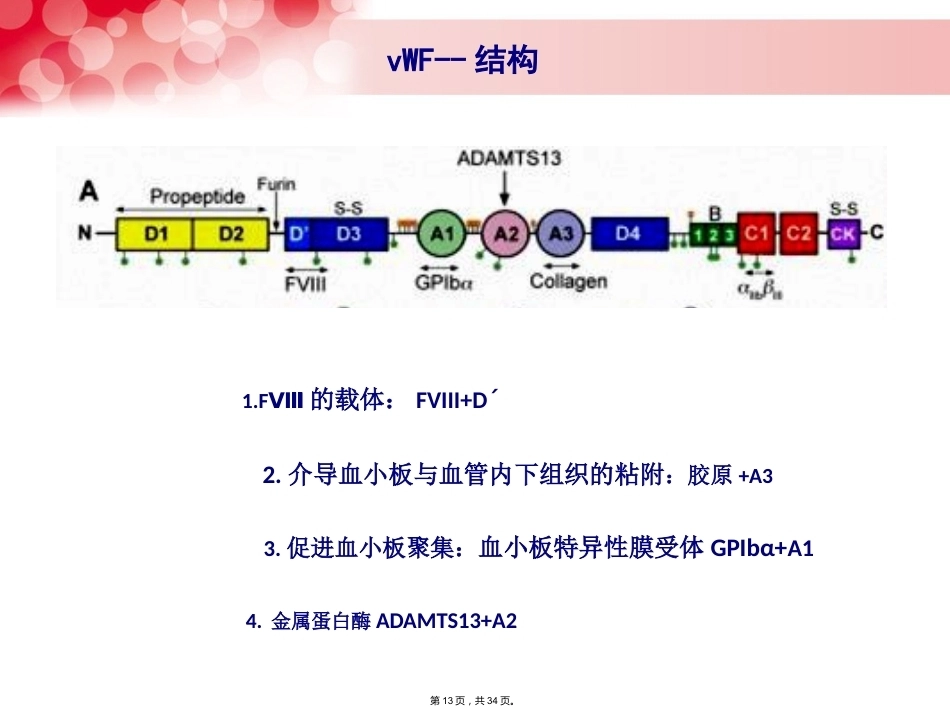
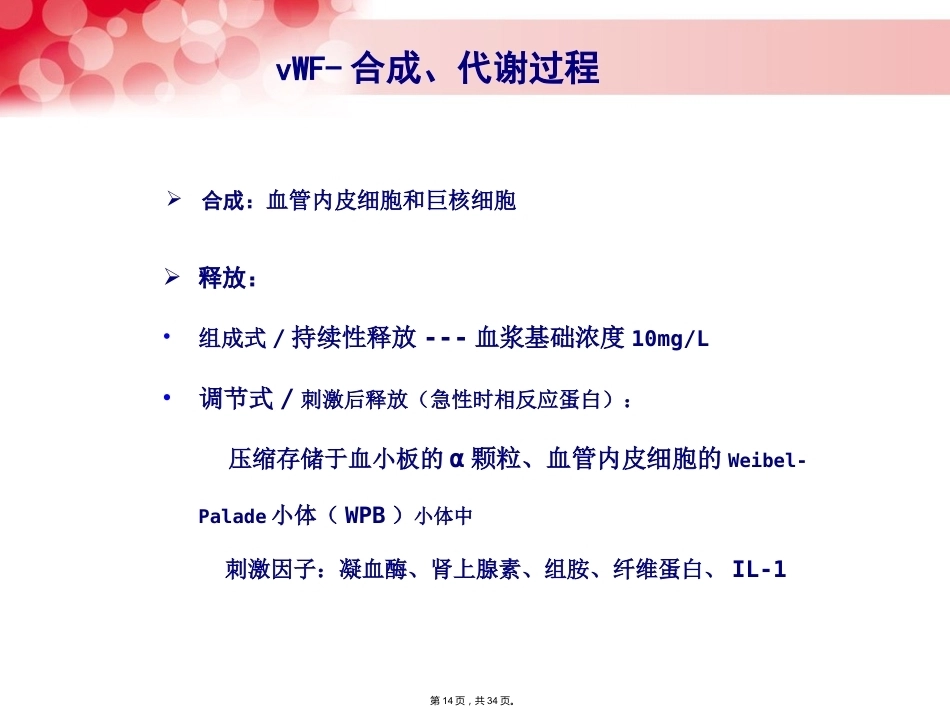
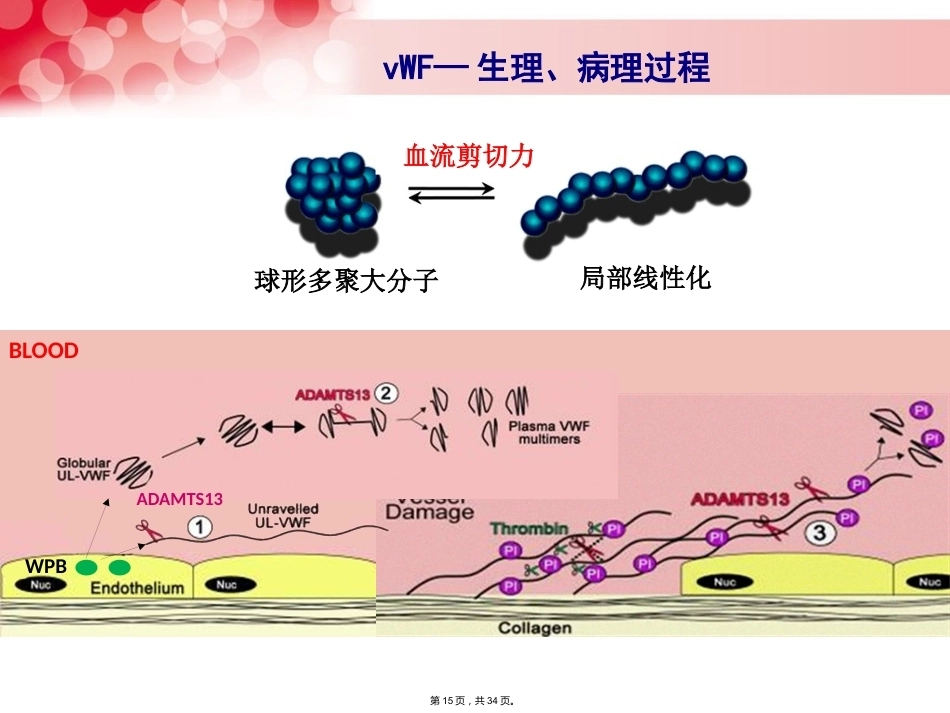
血管性血友病第1 页,共34 页。血友病 是一组遗传性凝血功能障碍的出血性疾病. 患病率 5~10/100000血友病甲:凝血因子Ⅷ(又称抗血友病球蛋白,AHG) 缺乏症,X 连锁隐性遗传,女性传递,男性发病。血友病乙:因子Ⅸ(又称血浆凝血活酶成分)缺乏症,性联 隐性遗传。血友病丙:因子Ⅺ(又称血浆凝血活酶前质)缺乏症,常染 色体隐性遗传,男女均可发病或传递疾病。以HA 最多见,患病率是HB 的4~6 倍第2 页,共34 页。(一)血友病甲(AHG ) Ⅷ缺乏(1 )临床表现 性别:男性 (1/5000 male birth ) 起病年龄:1~2 岁多见 家族史:有或无,70%有家族史。 症状:未发生出血时与常人一样,轻微损伤后长 时间出血,甚至致命。 甚至“自发性出血”。 多为肌肉、关节腔出血,极少见皮肤出血。第3 页,共34 页。(2 )实验室检查 血RT:N,出血过多时:贫血。 典型病例:凝血时间 (APTT ) (筛查实验) Ⅷ:C : (确诊检查) 2% 重型 2%~5% 中型 5%~20% 轻型 20%~50% 亚临床型第4 页,共34 页。(3) 病因和发病机制 X 连锁隐性遗传(女性传递, 携带者;男性发病) 基因缺陷导致Ⅷ含量减少。 1993 年,发现重型AHG具有包括内含子22 的大片段基因倒位,现已证实40% 重型AHG与这一基因倒位有关。第5 页,共34 页。(4 )诊断 家族史 出血表现 体格检查 实验室检查:出、凝血实验 凝血因子测定第6 页,共34 页。vWD 的定义、分型、临床表现vWF 的合成、代谢、生理功能vWD 的鉴别诊断、特异性诊断、分型诊断vWD 的治疗结构病例第7 页,共34 页。血管性血友病(von Willebrand disease ,vWD ) 是临床上常见的一种遗传性出血性疾病,其发病机制是患者的血管性血友病因子(von Willebrand factor ,vWF )基因突变,导致血浆vWF 数量减少或质量异常。定义第8 页,共34 页。1 型:vWF 量的部分缺失,结构功能正常(75%)2 型:vWF 质的异常,但含量正常(25%) 2A 型:缺乏高- 中分子量vWF 多聚体,导致血小板依赖性的功能减弱 2B 型:对血小板膜GP bⅠ亲和性增加,使高分子量vWF 多聚体缺乏 2M 型:对血小板膜GP bⅠ亲和性下降,vWF 多聚体分析正常 2N 型:vWF 对因子Ⅷ亲和力明显降低3 型:vWF 量的完全缺失,在数量、结构与功能都存在异常(<1%)vWD 分型第9 页,共34 页。1 型患者:出血最轻微,甚...